欢迎来到金站网
金站网首页
网站导航
在生物医药 GMP 车间、医疗器械、半导体电子、新能源、医院净化手术室、食品化妆品、科研实验室等领域,洁净室(无尘车间)的环境指标直接决定产品良率、无菌安全与体系合规。悬浮粒子超标、压差紊乱、高效过滤器泄漏、微生物超标,极易引发产品污染、批次报废,在 GMP 核查、医疗器械审核、工程竣工验收、院内管控中带来合规风险。洁净室检测通过第三方上门现场检测,核验洁净等级、通风系统、微生物、压差温湿度等关键参数,出具官方检测报告,是新建工程验收、年度定期验证、车间改造复核的必备技术服务。
洁净室检测主要服务项目包含:悬浮粒子洁净度等级判定、浮游菌 / 沉降菌 / 表面微生物检测、高效过滤器 PAO 检漏、换气次数、截面风速、静压差、自净时间、温湿度、噪声、照度;同时可开展生物安全柜、超净工作台、层流罩等局部净化设备验证;适配 ISO14644、GB50591、GMP、GB50333 等国内外标准,覆盖静态检测、动态检测两种模式,服务于工程竣工验收、年度定期检测、飞行检查迎审、工艺故障排查等场景全国标准信...。
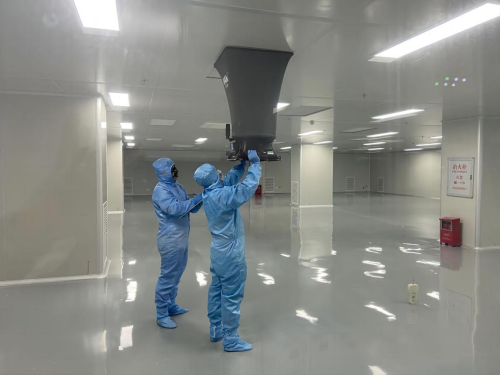
洁净室检测选型关键要点
1、核查机构 CMA、CNAS 资质及能力附表
开展对外出具证明性检测报告,优先选择具备 CMA 检验检测资质、CNAS 实验室认可的第三方机构,确认资质附表包含洁净室相关检测项目。用于药监核查、工程验收、体系审核的报告,资质范围必须匹配检测参数,无对应资质的报告监管不予采信。
2、匹配行业标准,确定完整检测方案
不同行业检测项目差异较大:医药 GMP 车间需要做微生物、高效过滤器检漏、自净时间;电子半导体侧重悬浮粒子、风速压差;医院手术室需要遵循医院净化规范。委托前明确使用场景,由检测机构定制点位与检测项目,避免缺项漏项造成二次复测返工。区分静态检测(停产人员撤离)与动态检测(生产运行状态),根据审核要求选择测试工况。
3、仪器计量溯源与现场技术能力
现场所用粒子计数器、微生物采样器、风速仪等设备,必须经过计量校准。技术团队熟悉净化空调系统,能够识别过滤器渗漏、压差倒置、气流短路等隐性问题,不只是单纯采集数据,可同步提供问题分析,便于车间整改优化。
4、报告交付时效与资料完整性
正规报告应包含检测点位图、原始数据、判定结论。区分常规排期与加急应急检测,面对飞检迎审,机构需具备快速上门响应能力,同时提供电子版本 + 纸质版报告,方便企业归档备查。
5、综合配套技术服务能力
优先选择可一站式提供洁净室检测、气体检测、压缩空气质量检测、仪器计量校准的服务商。检测结束后提供整改技术建议,协助企业完成不符合项优化,降低客户多方对接成本。
广东量化检测技术有限公司,拥有 CMA、CNAS 双重资质,专业提供洁净室检测第三方技术服务。面向医药 GMP 车间、医疗器械无尘车间、半导体电子厂房、医院洁净手术室 / ICU、食品化妆品车间、科研生物实验室,开展洁净室工程验收、年度定期验证、改造复核检测;可完成悬浮粒子、微生物、高效过滤器检漏、压差、换气次数、自净时间、温湿度噪声照度全套检测,同时可对超净工作台、生物安全柜、层流单元开展性能验证。严格按照国家及国际标准执行现场测试,检测报告具备公信力,可用于工程验收、GMP 体系核查、日常质量管控,配套气体检测、仪器计量校准一站式技术服务,为珠三角及全国客户提供净化环境合规解决方案。
FAQ
Q1:洁净室静态检测和动态检测有什么区别?A:静态检测车间设备开启、无生产作业人员,用于工程竣工验收;动态检测在正常生产人员在岗状态下开展,反映真实生产环境,多用于药企 GMP 日常验证,根据审核要求选用对应工况。
Q2:高效过滤器检漏是否必须做?A:医药、无菌医疗器械 GMP 审核属于重点必查项目,通过 PAO 气溶胶检漏排查过滤器本体以及边框缝隙泄漏,防止洁净环境失效,是高等级洁净区不可省略检测项。
Q3:洁净室多久需要检测一次?A:新建车间工程完工必须做验收检测;医药、医疗器械企业建议每年至少一次定期验证;车间重大改造、高效过滤器批量更换后需要重新复核检测。

 搜 索
 汽摩及配件
 礼品工艺
 运动、休闲
 土特产

 访问官网

 我要咨询

